

17 min de lectura15 fuentes citadas15 preguntas frecuentes
El HPLC y la espectrometría de masas contestan dos preguntas diferentes sobre un péptido de investigación: qué parte del material es el péptido buscado y si ese péptido es la molécula correcta. Esta guía explica cómo funciona cada método, qué no puede ver cada uno y por qué un COA creíble informa de ambos.
Puntos clave
- El HPLC responde a «¿qué pureza tiene?» separando la muestra y midiendo el pico principal como parte de todos los picos. La espectrometría de masas responde a «¿es la molécula correcta?» midiendo la masa molecular.
- Ningún método basta por sí solo. Un péptido equivocado puede dar un único pico limpio en el HPLC, y una masa correcta no dice nada de cuántas impurezas hay.
- La pureza HPLC es una proporción de áreas, no una cantidad. No ve el agua, las sales ni los contraiones, y por eso la pureza y el contenido de péptido se informan por separado.
- La espectrometría de masas no distingue moléculas de masa idéntica, como la leucina y la isoleucina o los D- y L-aminoácidos, así que la cromatografía y la MS en tándem cubren esos huecos.
- Los informes más sólidos nombran el método de cada resultado, muestran el cromatograma y el espectro de masas y proceden de un laboratorio independiente que analiza el mismo lote que recibiste.
ImportanteSolo para uso en investigación. Esta guía explica cómo se usan los métodos analíticos de laboratorio para analizar materiales de investigación. No describe ningún uso en personas ni animales. Los compuestos de Codex Research no están aprobados por la FDA y se venden solo para investigación de laboratorio in vitro.
Respuesta rápida
El HPLC y la espectrometría de masas contestan dos preguntas diferentes. La cromatografía líquida de alta resolución en fase inversa (RP-HPLC) separa una muestra en sus componentes e indica qué parte de lo que detecta es el péptido principal, que es la cifra de pureza de un COA. La espectrometría de masas (MS, normalmente acoplada a la cromatografía como LC-MS) mide la masa molecular, lo que confirma la identidad: que el péptido principal es la molécula que se supone que es.
Ningún método está completo por sí solo. Un péptido equivocado puede dar un único pico limpio en el HPLC, y una masa correcta no dice nada de cuántas impurezas lo acompañan. Por eso un certificado de análisis creíble de un péptido informa de ambos.
Las dos preguntas que debe responder todo análisis de un péptido
Cada lote de un péptido sintético tiene que superar dos obstáculos antes de que sus resultados signifiquen algo en un laboratorio:
- ¿Es la molécula correcta? Una síntesis puede producir la secuencia equivocada, una secuencia con un residuo sustituido o un compuesto totalmente distinto.
- ¿Qué parte del material es esa molécula? Incluso una síntesis correcta deja impurezas relacionadas, como cadenas a las que les falta un aminoácido, residuos oxidados o grupos protectores eliminados de forma incompleta [12].
| Pregunta | Método que la responde | Qué aparece en un COA |
|---|---|---|
| ¿Es la molécula correcta? | Espectrometría de masas (LC-MS, ESI-MS o MALDI-TOF) | Identidad: masa medida frente a masa teórica, «Conforme» |
| ¿Qué parte es el péptido buscado? | HPLC en fase inversa con detección UV | Pureza: % de área del pico principal, p. ej. 99.23 % |
| ¿Cuántos miligramos hay? | HPLC cuantitativo frente a un patrón, análisis de aminoácidos o contenido de nitrógeno | Potencia / valoración / contenido neto de péptido |
| ¿Hay algo más? | Pruebas de endotoxinas, esterilidad, contaminación microbiana y residuos | Resultados de contaminantes frente a límites |
Esta guía trata las dos primeras filas, porque son las que más se confunden.
Cómo funciona el HPLC, paso a paso
En la cromatografía líquida de alta resolución, una bomba hace circular la muestra disuelta por una columna estrecha llena de partículas porosas muy finas. Las distintas moléculas recorren esa columna a distintas velocidades, así que salen de ella en momentos distintos y pueden medirse una a una.
En los péptidos, el modo estándar es la cromatografía en fase inversa [1]:
- La columna está rellena de partículas de sílice unidas a cadenas hidrocarbonadas largas, casi siempre C18. Esa superficie es hidrofóbica.
- La fase móvil empieza siendo casi toda agua y va pasando poco a poco a un disolvente orgánico, normalmente acetonitrilo, a lo largo del análisis. Es lo que se llama un gradiente.
- Un modificador ácido, normalmente un 0.1 % de ácido trifluoroacético (TFA), se añade a ambos disolventes. Se empareja con los grupos cargados del péptido y estrecha los picos.
- La separación se produce porque cada péptido se adhiere a la columna según su hidrofobicidad global. Los péptidos más hidrofóbicos necesitan más disolvente orgánico para soltarse, así que eluyen más tarde.
La contribución de cada aminoácido a esa retención se ha medido de forma sistemática: los investigadores han obtenido coeficientes de hidrofobicidad para cada cadena lateral a partir de la retención de péptidos modelo, y por eso incluso el cambio de un solo residuo puede desplazar un pico [2].
Qué ve el detector
Al salir de la columna, los componentes pasan por un detector UV, normalmente ajustado entre 210 y 220 nm. A esa longitud de onda el propio enlace peptídico absorbe la luz, así que prácticamente todos los componentes relacionados con el péptido, tanto el buscado como las impurezas, producen señal. El detector registra un cromatograma: un trazado de la señal en el tiempo, con un pico por cada componente separado.
Cómo se calcula la cifra de pureza
La pureza se calcula por normalización de áreas:
Pureza (%) = área del pico principal ÷ área total de todos los picos peptídicos integrados × 100
Así, un lote informado con un 99.23 % de pureza significa que el pico principal supone el 99.23 % del área total de picos que registró el detector, y el 0.77 % restante se reparte entre impurezas relacionadas.
Por dentro de un método típico de pureza de péptidos
Todo resultado de pureza por HPLC procede de un conjunto concreto de condiciones. Cada laboratorio elige y valida las suyas, pero la mayoría de los métodos de pureza de péptidos se parecen a esto [1]:
| Parámetro | Elección habitual | Por qué importa |
|---|---|---|
| Columna | Fase inversa C18, poros de 100–300 Å, partículas de 1,7–5 µm | Los poros anchos convienen a los péptidos grandes; las partículas pequeñas dan picos más estrechos |
| Fase móvil A | Agua con un 0.1 % de TFA | Disolvente acuoso inicial; el TFA se empareja con los residuos básicos |
| Fase móvil B | Acetonitrilo con un 0.1 % de TFA | Disolvente orgánico que libera los péptidos de la columna |
| Gradiente | Subida lenta de B durante 20–60 minutos | Los gradientes más suaves separan mejor las impurezas muy parecidas |
| Temperatura de la columna | A menudo 25–60 °C | Afecta a la retención y a la forma de los picos |
| Detección | UV a 210–220 nm | El enlace peptídico absorbe aquí, así que también se ven las impurezas |
| Inyección | Un volumen medido de muestra disuelta | Debe quedar dentro del intervalo validado del método |
Ninguno de estos ajustes es exótico. Lo que separa a un laboratorio cuidadoso de uno descuidado es si las condiciones están validadas para el péptido que se analiza, se aplican con coherencia y se informan.
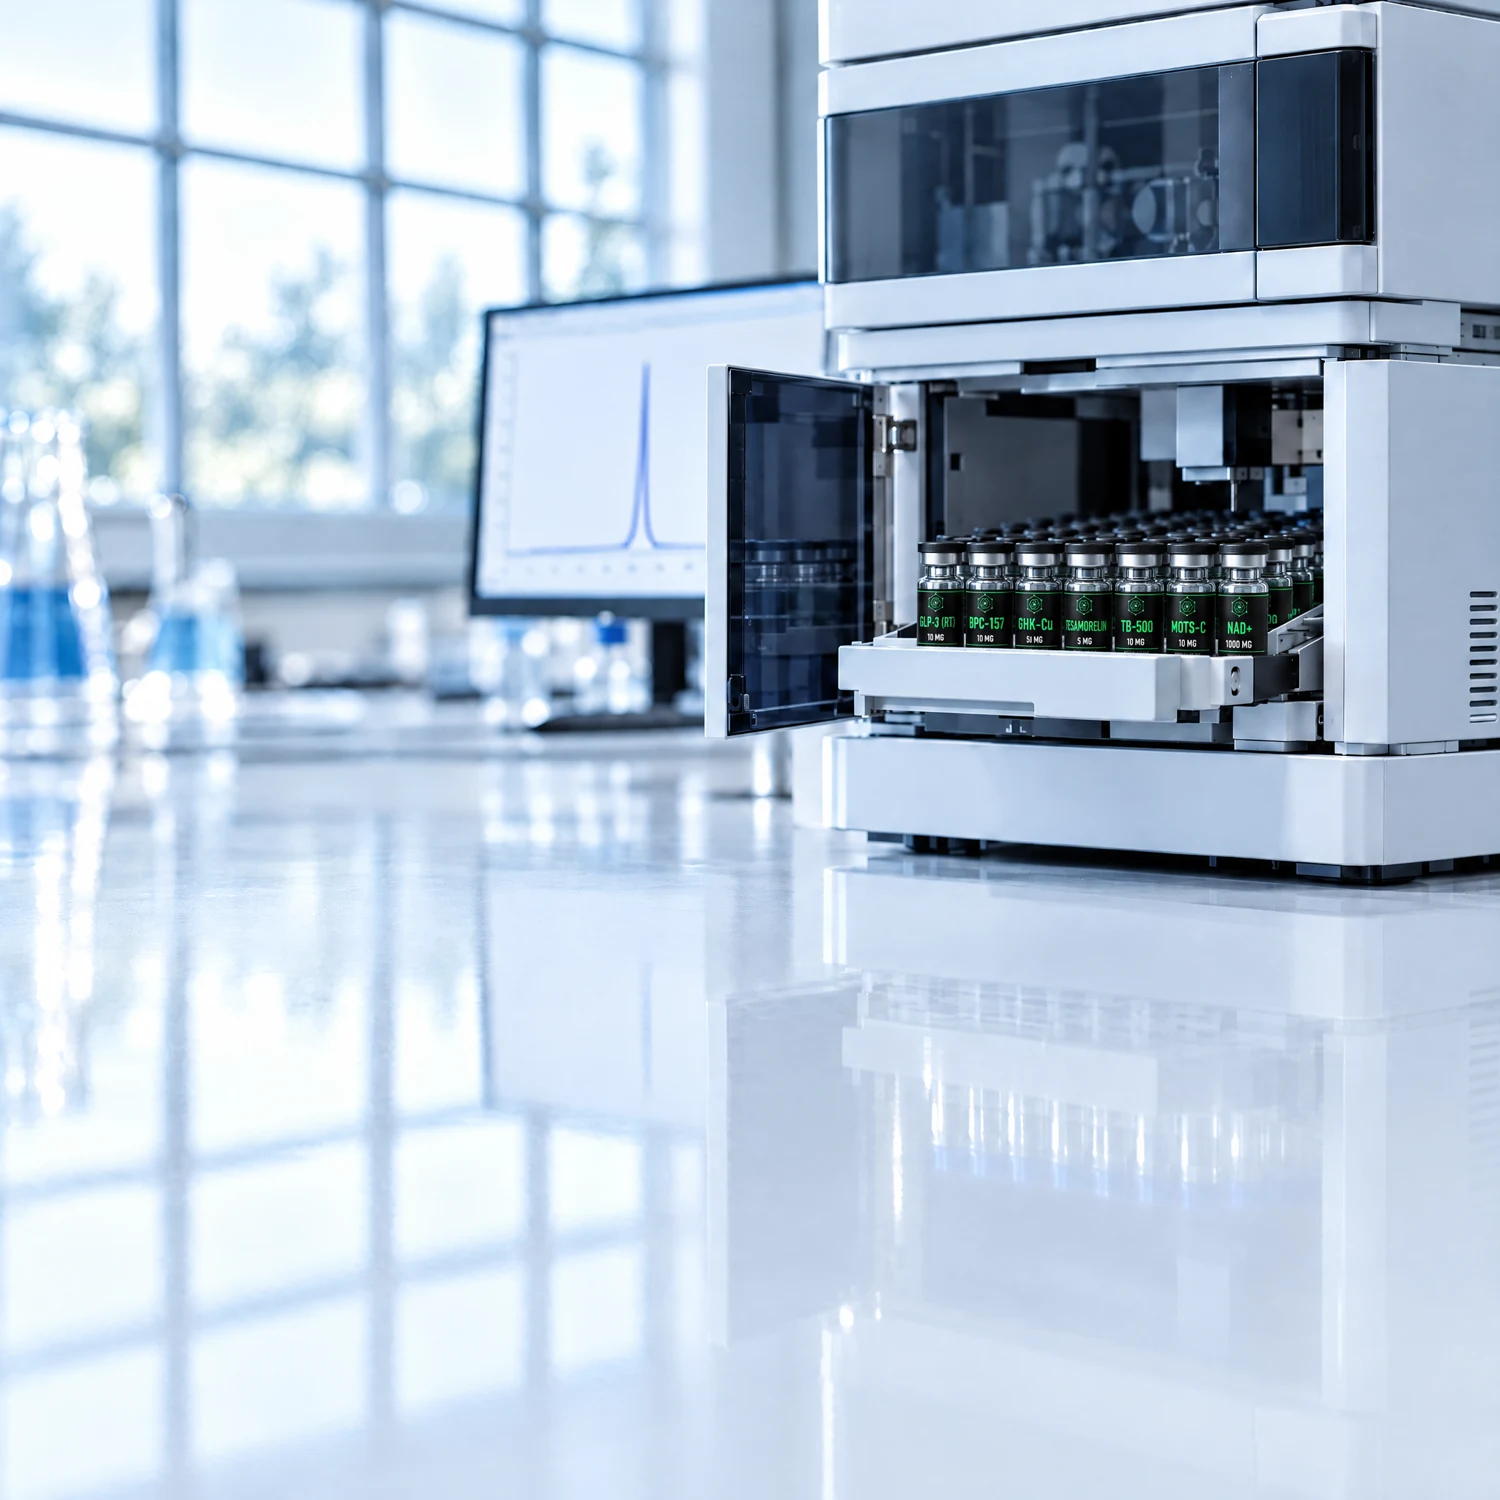
Un sistema HPLC. El inyector automático introduce cada muestra en la columna, y el detector registra el cromatograma con el que se calcula la pureza.
Qué te dice un cromatograma
| Rasgo | Qué significa |
|---|---|
| Tiempo de retención | Cuándo salió de la columna el pico principal. Debe ser constante para el mismo péptido con el mismo método. |
| Área del pico principal | La base del porcentaje de pureza. |
| Picos pequeños antes del principal | Normalmente impurezas más hidrofílicas, como algunas secuencias truncadas o con deleción. |
| Picos pequeños después del principal | Normalmente impurezas más hidrofóbicas, como secuencias con grupos protectores sobrantes. |
| Hombros o un pico principal ancho | Una posible impureza coeluida escondida bajo el pico principal. |
| Línea base plana y sin ruido | Buena separación con poco ruido de fondo. |
Cómo funciona la espectrometría de masas
Un espectrómetro de masas mide la relación masa/carga (m/z) de los iones. Para ello tiene que convertir el péptido en un ion en fase gaseosa, separar los iones por su m/z y contarlos.
Cómo entran los péptidos en el instrumento
Dos técnicas de ionización suave hicieron rutinaria la espectrometría de masas de péptidos y proteínas. El Premio Nobel de Química de 2002 reconoció este campo, incluido el electrospray:
- Ionización por electrospray (ESI). La muestra líquida se pulveriza a través de una aguja cargada en una fina niebla. Al evaporarse las gotas, los péptidos quedan con uno o más protones adicionales. La ESI funciona directamente sobre el líquido que sale de una columna de HPLC, y por eso es la base del LC-MS [3].
- Desorción/ionización láser asistida por matriz (MALDI). El péptido se mezcla con una matriz que absorbe la luz, se seca sobre una placa y se golpea con un pulso de láser. El MALDI produce sobre todo iones con una sola carga y suele combinarse con un analizador de tiempo de vuelo (TOF) [4].
Cómo se lee el espectro
Como la ESI puede añadir varios protones, un mismo péptido aparece en varios valores de m/z. En un péptido de 1418.70 Da, el ion con un protón [M+H]⁺ aparece cerca de m/z 1419,71 y el ion con dos protones [M+2H]²⁺ cerca de m/z 710,36. El software deconvoluciona esos estados de carga para volver a una sola masa neutra.
Cada ion muestra además un pequeño grupo isotópico, porque una fracción de los átomos de carbono de cualquier molécula son carbono 13 en lugar de carbono 12. Eso da dos «masas» distintas para la misma molécula:
| Tipo de masa | Definición | BPC-157 (GEPPPGKPADDAGLV) |
|---|---|---|
| Masa monoisotópica | Usa el isótopo más abundante de cada elemento | ≈ 1418.70 Da |
| Masa promedio (peso molecular) | Ponderada según la abundancia natural de los isótopos | ≈ 1419.55 g/mol |
| [M+H]⁺ | Ion con un protón, habitual en MALDI | m/z ≈ 1419,71 |
| [M+2H]²⁺ | Ion con dos protones, habitual en ESI | m/z ≈ 710,36 |
Cuando un COA da un resultado de identidad, debe comparar la masa medida con la masa teórica de la secuencia esperada. Los analizadores de alta resolución, como los Orbitrap y los TOF modernos, miden la masa con un error de unas pocas partes por millón, lo que hace muy improbable una coincidencia accidental.
Confirmar la secuencia con MS en tándem
Una masa total coincidente confirma la composición, pero no el orden. Dos péptidos con los mismos aminoácidos en distinto orden tienen la misma masa. La espectrometría de masas en tándem (MS/MS) lo resuelve seleccionando el ion del péptido, rompiéndolo en fragmentos y midiendo esos fragmentos. Los péptidos tienden a romperse a lo largo de la cadena principal y producen escaleras de iones de fragmento cuya separación deletrea la secuencia [5].
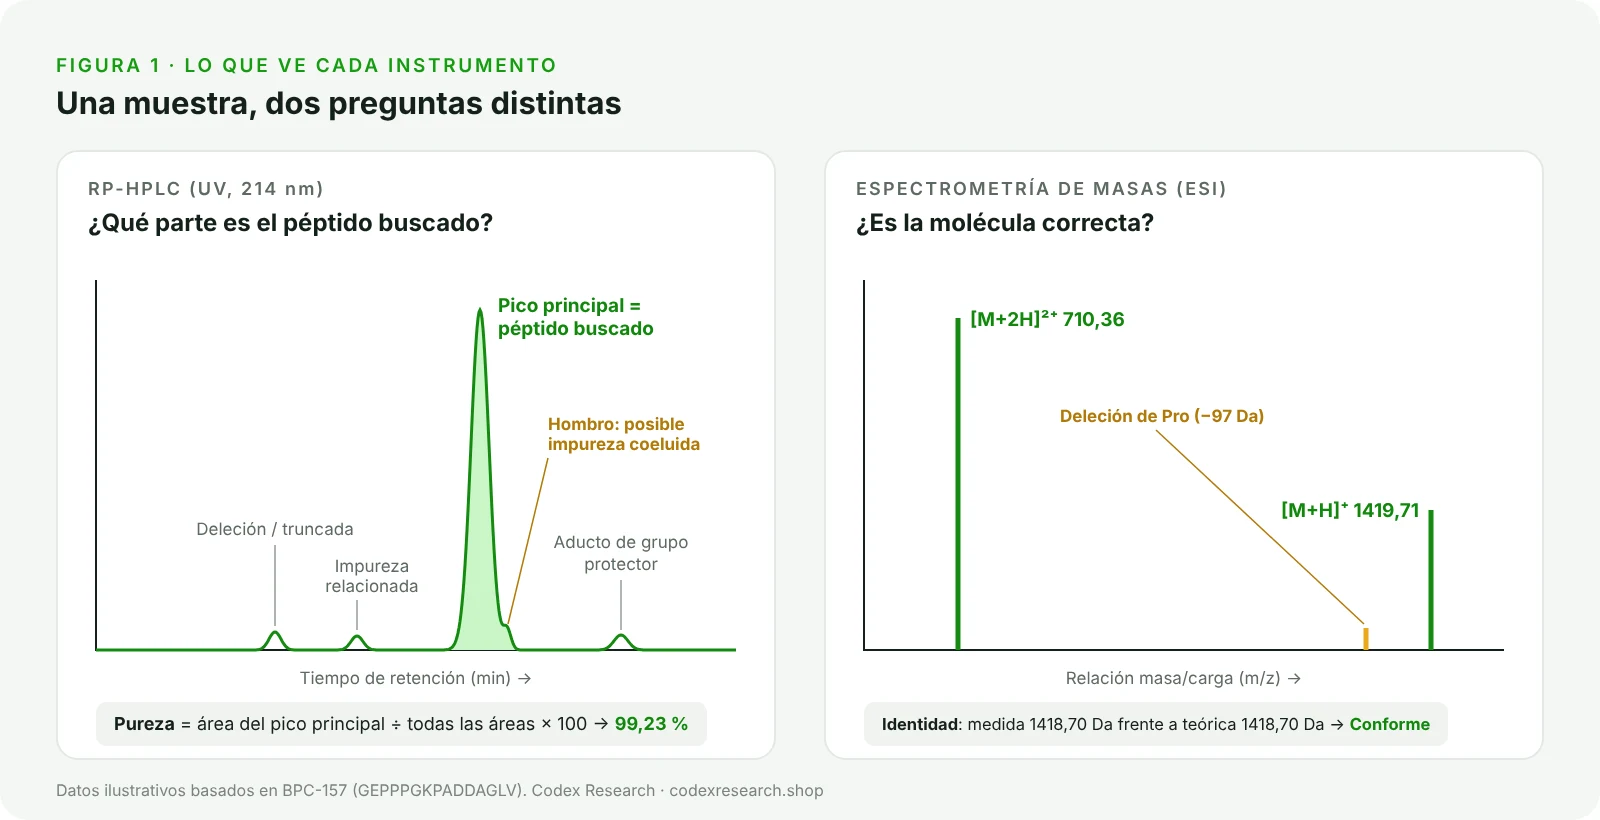
Figura 1. La misma muestra vista de dos maneras. El HPLC mide qué parte del material es el pico principal; la espectrometría de masas confirma que el componente principal tiene la masa correcta. Datos ilustrativos basados en BPC-157.
Cara a cara: HPLC frente a espectrometría de masas
| RP-HPLC (UV) | Espectrometría de masas | |
|---|---|---|
| Pregunta principal | ¿Qué pureza tiene? | ¿Es la molécula correcta? |
| Qué mide | Absorbancia UV a lo largo del tiempo | Relación masa/carga de los iones |
| Resultado | Cromatograma; pureza en % de área | Espectro de masas; masa medida |
| ¿Es cuantitativa? | Sí, aproximadamente proporcional a la cantidad de péptido | No por naturaleza; la eficiencia de ionización varía |
| ¿Confirma la identidad? | No | Sí |
| ¿Separa isómeros de la misma masa? | A menudo, si difieren en hidrofobicidad | No, no solo por la masa |
| ¿Ve el agua, las sales y los contraiones? | No | En general no se informan |
| Línea típica de un COA | Pureza ≥ 98.0 %: 99.23 % | Identidad: Conforme (LC-MS) |
Lo que el HPLC no puede decirte
El HPLC es la herramienta adecuada para la pureza, pero tiene puntos ciegos:
- No puede confirmar la identidad. El pico principal es simplemente el pico más grande. Si la síntesis produjo limpiamente el péptido equivocado, la cifra de pureza puede seguir siendo alta. Los nuevos análisis independientes han encontrado péptidos de investigación cuyo compuesto principal tenía una estructura distinta de la pedida, aunque los informes del proveedor mostraban una pureza aceptable [13].
- Las impurezas coeluidas pueden esconderse. Una impureza con una hidrofobicidad casi igual puede quedar bajo el pico principal e inflar el valor de pureza. Las comprobaciones de pureza de pico con espectros de diodos o espectros de masas a lo largo del pico se desarrollaron precisamente para detectarlo [8].
- No ve la masa no peptídica. El agua, las sales inorgánicas y los contraiones como el trifluoroacetato o el acetato apenas absorben a 214 nm. Por eso un lote puede tener un 99 % de pureza mientras el contenido real de péptido queda unos puntos por debajo del peso de la etiqueta.
- El porcentaje de área supone respuestas parecidas. La normalización de áreas funciona bien porque las impurezas relacionadas comparten la misma cadena principal peptídica, pero las impurezas de estructura muy distinta pueden absorber con más o menos fuerza que el péptido buscado.
Lo que la espectrometría de masas no puede decirte
La espectrometría de masas es la herramienta adecuada para la identidad, pero tiene sus propios puntos ciegos:
- Los isómeros de la misma masa parecen idénticos. La leucina y la isoleucina tienen exactamente la misma masa, igual que las formas D y L de cualquier aminoácido. Distinguir la leucina de la isoleucina exige fragmentaciones especializadas y MS en tándem de alta resolución, un área de investigación en sí misma [9]. Los residuos racemizados, una impureza de síntesis conocida, suelen detectarse en cambio por cromatografía, porque los diastereoisómeros resultantes a menudo eluyen en otro momento [12].
- No es por sí sola una medición de pureza. Las distintas moléculas se ionizan con distinta eficiencia, y algunas suprimen la señal de otras, así que las alturas de los picos de un espectro de masas no reflejan de forma fiable las cantidades.
- La elección de la fase móvil importa. El mismo TFA que estrecha los picos del HPLC suprime la señal del electrospray. Los métodos diseñados para LC-MS suelen pasar al ácido fórmico u otros modificadores, o añaden componentes que contrarrestan la supresión [6, 7]. Es una de las razones por las que la pureza y la identidad se analizan a menudo con métodos separados.
ConsejoUn COA que dice «Identidad: Conforme» es más sólido cuando muestra además la masa medida y la masa teórica una junto a otra. Un «Conforme» sin cifras detrás es más difícil de comprobar.
Por qué los mejores informes usan ambos: LC-MS y métodos ortogonales
Como cada método cubre los puntos ciegos del otro, los laboratorios analíticos los combinan. En el LC-MS, el HPLC separa la muestra y el espectrómetro de masas identifica lo que hay en cada pico. Eso permite a un analista asignar una identidad no solo al pico principal, sino también a las impurezas que lo rodean.
El trabajo regulado con péptidos va más allá con métodos ortogonales: separaciones basadas en principios distintos aplicadas a la misma muestra. Un estudio reciente del péptido bivalirudina, por ejemplo, desarrolló tres métodos cromatográficos ortogonales y caracterizó después los productos de degradación con espectrometría de masas de alta resolución [11]. Otro usó LC-HRMS para comparar los perfiles de impurezas estructuralmente relacionadas de la teriparatida obtenida por síntesis química con los de la obtenida por tecnología de ADN recombinante [10].
Para los medicamentos peptídicos sintéticos aprobados, la guía de la FDA espera que se identifiquen las impurezas relacionadas con el péptido del 0.10 % del principio activo o más, y limita cualquier impureza nueva especificada al 0.5 % [14]. Los materiales de investigación no están sujetos a las normas de los medicamentos, pero esa referencia muestra con cuánta seriedad se tratan las impurezas individuales cuando más está en juego, y por qué la espectrometría de masas, la herramienta que las identifica, está junto al HPLC en un control de calidad serio.
Impurezas peptídicas habituales y cómo las detecta cada método
La síntesis de péptidos en fase sólida y el almacenamiento producen una familia previsible de impurezas relacionadas [12]. Cada una tiene una firma que uno de los métodos, o los dos, puede detectar:
| Tipo de impureza | Qué ocurrió | Desplazamiento de masa respecto al péptido buscado | Suele detectarla |
|---|---|---|---|
| Secuencia con deleción | Un aminoácido no se acopló | Menos ese residuo (p. ej., −97.05 Da en la prolina) | MS; a menudo HPLC |
| Secuencia con inserción | Un aminoácido se acopló dos veces | Más ese residuo | MS; a menudo HPLC |
| Cadena truncada | La síntesis se detuvo antes de tiempo | Pérdida grande | HPLC y MS |
| Desprotección incompleta | Quedó un grupo protector | Más el grupo (p. ej., +56 Da en el t-butilo) | HPLC (pico posterior) y MS |
| Oxidación | Se oxidó una metionina o un triptófano | +16 Da por oxígeno | MS; a veces HPLC |
| Desamidación | Se transformó una asparagina o una glutamina | +0.98 Da | MS de alta resolución; HPLC |
| Racemización | Un residuo L pasó a D | 0 Da | Solo HPLC (diastereoisómero) |
| Contraión (TFA, acetato) | Forma salina de la purificación | No forma parte del péptido | Ninguno; se analiza aparte |
Para concretarlo: si el BPC-157 (masa monoisotópica ≈ 1418.70 Da) perdiera una prolina durante la síntesis, la impureza con deleción aparecería en torno a 1321.65 Da, casi 100 Da más ligera y fácil de señalar para un espectrómetro de masas. Un residuo racemizado, en cambio, pesaría exactamente lo mismo, y solo la cromatografía lo separaría.
Otras formas de medir cuánto péptido hay
La pureza y la identidad no te dicen cuántos miligramos de péptido hay realmente en un vial. Un polvo liofilizado contiene también agua residual y contraiones, así que los laboratorios usan técnicas separadas para medir el contenido de péptido:
| Técnica | Cómo funciona | Qué informa |
|---|---|---|
| HPLC cuantitativo | Compara el área del pico principal de la muestra con un patrón de referencia de concentración conocida | mg de péptido, a menudo como potencia o valoración |
| Análisis de aminoácidos | Descompone el péptido en sus aminoácidos por hidrólisis y mide cada uno | Contenido neto de péptido como % del polvo |
| Análisis de nitrógeno (CHN) | Mide el nitrógeno total y calcula el péptido a partir de la parte de nitrógeno de la secuencia | Contenido neto de péptido |
| Cromatografía iónica | Separa y mide contraiones como el trifluoroacetato, el acetato o el cloruro | Contenido de contraión |
| Valoración Karl Fischer | Reacciona con el agua de la muestra | Contenido de agua |
Estos resultados explican la diferencia entre la pureza y el peso de la etiqueta. Un lote puede tener un 99 % de pureza por HPLC mientras el polvo es, por ejemplo, entre un 80 y un 90 % péptido en peso, y el resto es agua y contraiones. Ambas cifras son correctas; responden a preguntas distintas.
Por qué dos laboratorios pueden informar purezas distintas del mismo lote
La pureza es un valor medido, no una propiedad fija impresa en la molécula, así que el mismo material puede dar cifras algo distintas en manos distintas. Las razones habituales son:
- Gradientes o columnas distintos. Un gradiente más pronunciado puede fundir una impureza con el pico principal; uno más suave puede separarla. El primer laboratorio puede informar una pureza mayor solo porque separó peor.
- Longitudes de onda de detección distintas. Las impurezas que absorben de forma distinta al péptido buscado cambian su parte del área total al cambiar la longitud de onda.
- Reglas de integración. Cómo traza un laboratorio la línea base y dónde fija el umbral para contar un pico pequeño afectan al porcentaje final.
- Antigüedad y manipulación de la muestra. Un péptido que se ha oxidado o degradado entre dos análisis mostrará más impurezas en el segundo.
- Preguntas distintas. Un laboratorio puede informar la pureza por área HPLC y otro el contenido frente a un patrón. Las cifras no son comparables.
Por eso una cifra de pureza significa más cuando va acompañada de su método, su especificación y su cromatograma, y por eso los nuevos análisis independientes, como los que encontraron grandes diferencias entre los certificados de los proveedores y la pureza medida [13], se fijan tanto en el método como en el resultado.
Cómo valida un laboratorio estos métodos
Un resultado de pureza o de identidad solo es tan fiable como el método que lo respalda. La guía ICH Q2(R2), adoptada por la FDA, establece cómo se validan los procedimientos analíticos [15]. Las características más relevantes para el análisis de péptidos son:
| Característica de validación | Qué demuestra |
|---|---|
| Especificidad | El método puede distinguir el péptido buscado de las impurezas y otros componentes. |
| Exactitud | Los resultados coinciden con el valor real. |
| Precisión | Las mediciones repetidas coinciden entre sí. |
| Intervalo y linealidad | Los resultados son fiables en todas las concentraciones analizadas. |
| Límites de detección y de cuantificación | La cantidad más pequeña de impureza que se puede detectar y medir. |
Cuando un COA nombra un método, como «RP-HPLC» o «LC-MS», remite a un procedimiento validado. Una cifra sin método detrás no te da nada que evaluar.
Cómo leer las líneas de HPLC y MS de un COA
Cuando tengas delante el certificado de análisis de un péptido, revisa las líneas analíticas en este orden:
- Número de lote. Debe coincidir con el vial. Todos los resultados que siguen describen solo ese lote.
- Método y resultado de identidad. Busca LC-MS, ESI-MS o MALDI-TOF, idealmente con la masa medida junto a la teórica.
- Método y resultado de pureza. Busca RP-HPLC con una especificación (por ejemplo, ≥ 98.0 %) y el valor medido.
- El cromatograma o la tabla de picos. Debe mostrar un pico dominante, una línea base estable y un total que coincida con la pureza informada.
- Potencia o contenido neto de péptido. Es la cantidad, no la proporción, y suele quedar algo por debajo de la etiqueta por las razones explicadas.
- El laboratorio. Debe tener nombre y poder contactarse, con un identificador de informe que se pueda verificar.
| Lo que ves en el COA | Más sólido | Más débil |
|---|---|---|
| Identidad | «LC-MS: 1418.7 Da observados frente a 1418.7 Da teóricos» | «Identidad: OK» sin método |
| Pureza | «RP-HPLC, 214 nm: 99.23 % (espec. ≥ 98.0 %)» | «Pureza: 99 %+» sin método |
| Pruebas | Cromatograma y espectro de masas adjuntos | Solo la cifra |
| Origen | Laboratorio independiente, identificador de informe, lote coincidente | Plantilla del proveedor, sin número de lote |
Lo que no te dicen estos análisis
El HPLC y la espectrometría de masas describen la composición química de un material en el momento en que se analizó. No describen cómo se comporta un compuesto en ningún sistema biológico, no establecen su seguridad ni su eficacia para ningún fin y no tienen en cuenta lo que le ocurre a un vial después de salir del laboratorio. Los compuestos de investigación no están aprobados por la FDA para uso humano ni veterinario.
Cómo informa Codex Research de estos resultados
Cuando se han informado los resultados de un lote, el COA de Codex Research muestra la pureza por RP-HPLC de ese lote concreto frente a una especificación del 98.0 %, y los informes completos añaden la identidad por LC-MS, la potencia, las endotoxinas, la esterilidad y los resultados microbianos, con el laboratorio de análisis y el identificador del informe. Puedes comparar el número de lote de cualquier página de producto con el vial antes de comprar. Para saber cómo verificar un informe completo con el laboratorio que lo emitió, lee nuestra guía sobre los análisis independientes. Para ver cómo se aplican los dos métodos a compuestos concretos, consulta BPC-157 frente a TB-500, donde unos 530 Da separan las dos masas, y Glow frente a Klow, donde un solo análisis por HPLC tiene que resolver hasta cuatro péptidos. Si necesitas el certificado de un lote concreto, escribe a info@codexresearch.shop.
Preguntas frecuentes
¿Qué diferencia hay entre el HPLC y la espectrometría de masas en los péptidos?
¿Qué es mejor para analizar la pureza de un péptido, el HPLC o la espectrometría de masas?
¿Qué significa LC-MS en un COA?
¿Un péptido puede aprobar el HPLC y ser el compuesto equivocado?
¿Por qué la pureza HPLC se mide a 214 o 220 nm?
¿Qué diferencia hay entre la masa monoisotópica y la masa promedio?
¿Por qué un espectro de masas muestra más de un pico para un solo péptido?
¿Qué impurezas puede detectar la espectrometría de masas?
¿Qué no puede detectar la espectrometría de masas?
¿Qué no puede detectar el HPLC?
¿Qué es un cromatograma?
¿Por qué importa el TFA en el análisis de péptidos?
¿Qué es la espectrometría de masas en tándem (MS/MS)?
¿Qué es un método ortogonal?
¿Cómo compruebo los resultados de HPLC y MS de un COA?
Referencias
- Mant CT, Chen Y, Yan Z, et al. HPLC analysis and purification of peptides. Methods Mol Biol. 2007;386:3-55.
- Mant CT, Kovacs JM, Kim HM, et al. Intrinsic amino acid side-chain hydrophilicity/hydrophobicity coefficients determined by reversed-phase HPLC of model peptides. Biopolymers. 2009;92(6):573-595.
- Fenn JB, Mann M, Meng CK, Wong SF, Whitehouse CM. Electrospray ionization for mass spectrometry of large biomolecules. Science. 1989;246(4926):64-71.
- Karas M, Hillenkamp F. Laser desorption ionization of proteins with molecular masses exceeding 10,000 daltons. Anal Chem. 1988;60(20):2299-2301.
- Aebersold R, Mann M. Mass spectrometry-based proteomics. Nature. 2003;422(6928):198-207.
- Mao Y, Kleinberg A, Zhao Y, et al. Simple addition of glycine in trifluoroacetic acid-containing mobile phases enhances the sensitivity of electrospray ionization mass spectrometry for biopharmaceutical characterization. Anal Chem. 2020;92(13):8691-8696.
- Johnson D, Boyes B, Orlando R. The use of ammonium formate as a mobile-phase modifier for LC-MS/MS analysis of tryptic digests. J Biomol Tech. 2013;24(4):187-197.
- Lincoln D, Fell AF, Anderson NH, England D. Assessment of chromatographic peak purity of drugs by multivariate analysis of diode-array and mass spectrometric data. J Pharm Biomed Anal. 1992;10(10-12):837-844.
- Wu P, Zhang T, Wang G, et al. Direct characterization of leucine and isoleucine residues in peptides using high-resolution tandem mass spectrometry. Anal Chem. 2026;98(28):20912-20925.
- Wu P, Cheng Y, Li D, et al. Comparison of structurally related impurity profiles in teriparatide from synthetic and recombinant DNA origin using liquid chromatography-high resolution mass spectrometry. Rapid Commun Mass Spectrom. 2026;40(17):e70125.
- Vukoja A, Pavić E, Galović S, et al. Comprehensive analysis of peptide pharmaceutical: development of three orthogonal chromatographic methods and characterization of bivalirudin degradation products by high-resolution mass spectrometry. J Pharm Biomed Anal. 2027;283:117761.
- D’Hondt M, Bracke N, Taevernier L, et al. Related impurities in peptide medicines. J Pharm Biomed Anal. 2014;101:2-30.
- Verbeke F, Wynendaele E, Braet S, D’Hondt M, De Spiegeleer B. Quality evaluation of synthetic quorum sensing peptides used in R&D. J Pharm Anal. 2015;5(3):169-181.
- U.S. FDA. ANDAs for Certain Highly Purified Synthetic Peptide Drug Products That Refer to Listed Drugs of rDNA Origin. Guidance for Industry, May 2021.
- U.S. FDA / ICH. Q2(R2) Validation of Analytical Procedures. Guidance for Industry, March 2024.
 Del laboratorio a tu puerta